
Une mesure spectroscopique n’analyse pas votre lot. Elle analyse quelques milligrammes, quelques dizaines au mieux. Tout l’enjeu de l’uniformité de teneur tient dans ce que l’on fait de cette phrase.
En bref
Le NIR suit la teneur, ou la convergence de l’homogénéité pendant le mélange. Une teneur demande un modèle complet ; un critère de convergence n’en demande pas, mais la procédure se valide. Il ne sonde que quelques milligrammes à quelques dizaines : c’est leur répétition, tour après tour, qui construit le critère.
Selon votre secteur : incorporation d’un additif ou d’un prémélange dans un aliment du bétail ; homogénéité d’une poudre ou d’une base en cosmétique ; mélange avant compression en pharma, où l’uniformité de dose s’ajoute.
Selon votre secteur, ce ne sont pas les mêmes textes
Cette page est écrite avec le vocabulaire pharmaceutique, parce que c’est là que l’exigence est la plus formalisée. Ce qui concerne l’homogénéité d’un mélange — le critère d’arrêt, l’échantillonnage, la masse réellement sondée — se transpose tel quel à tous les secteurs. Ce qui concerne l’uniformité de dose suppose une unité de prise, et ne se transpose pas.
- Pharma et principe actif — l’essai relève de l’USP <905> et de la Ph. Eur. 2.9.40, dont la 2.9.47 est l’alternative en grand échantillon ; le critère de fin de mélange par voie spectroscopique, de la guidance NIR de la FDA d’août 2021.
- Agroalimentaire et alimentation animale — il n’y a pas d’unité de dosage : l’objet du contrôle est l’homogénéité du mélange elle-même. L’application du proche infrarouge relève de l’ISO 12099, le contrôle officiel du règlement (CE) n° 152/2009.
- Cosmétique — pas d’unité de prise non plus, donc pas d’essai d’uniformité de dose. Le cadre est le règlement (CE) n° 1223/2009 et l’ISO 22716.
L’ordre de grandeur se calcule : masse sondée = π·r² × masse volumique apparente × profondeur explorée. Pour un spot de 10 mm de diamètre, une poudre à 0,38 g/cm³ et une profondeur d’un millimètre, cela donne environ 30 mg. Ce calcul a ses hypothèses, dont deux varient en cours de process ; l’ordre de grandeur, lui, tient.
Comparez avec la pratique habituelle. Dix prises d’un gramme prélevées à la canne sur un lot de trois cents kilogrammes, soit trois millièmes de pour cent du lot. Et prélevées avec un outil qui perturbe le lit de poudre au moment même où il l’échantillonne.
Le facteur limitant de l’uniformité de teneur n’a jamais été la performance de l’instrument. C’est la stratégie d’échantillonnage.
Ce qui se mesure vraiment
Une teneur en un point est un incrément
C’est le terme exact de la théorie de l’échantillonnage : une prise élémentaire, dont la valeur n’a de sens qu’agrégée à d’autres. Une mesure isolée, aussi précise soit-elle, ne dit rien du lot. Répéter cette mesure au même endroit ne réduit que le bruit de l’instrument, jamais l’incertitude sur le lot.
L’homogénéité est une échelle plutôt qu’un état
Un mélange peut être homogène à l’échelle du kilogramme et hétérogène à l’échelle du comprimé. La question n’est donc jamais « le mélange est-il homogène », mais « est-il homogène à l’échelle de la dose ». C’est cette échelle qui fixe la masse à sonder, et donc le matériel.
Homogénéité de mélange et uniformité de dose sont deux grandeurs
L’une porte sur la poudre en cuve, l’autre sur l’unité de prise finale. Sur cette seconde, la Pharmacopée européenne distingue l’uniformité de teneur des préparations unidoses, essai 2.9.6 conduit unité par unité, et l’uniformité des unités de dose, exigence 2.9.40 que la variation de masse peut aussi satisfaire. Dériver la seconde de la première est possible, mais sous conditions cumulatives strictes. Et c’est un raisonnement à documenter, pas un raccourci à supposer.
La conséquence pratique tient en une ligne : pour gagner en représentativité, il faut mesurer plusieurs portions, pas mesurer plusieurs fois la même. C’est le principe de l’échantillon composite multi-incréments.
Trois leviers y répondent, dans cet ordre : multiplier et répartir les incréments, élargir chacun d’eux, apparier le temps de mesure à la vitesse du flux. Aucun ne demande de développement chimiométrique : ils relèvent de la conception de la mesure. Les leviers, en détail, un domaine sur lequel Kim Esbensen intervient dans notre réseau.
Quelle technologie pour quel cas
| Technologie | Ce qu’elle suit | Matrices adaptées | Effort de calibration | Installation | Limite connue |
|---|---|---|---|---|---|
| Spectroscopie NIR | Teneur en constituant, convergence de l’homogénéité | Poudres, granulés, comprimés | Complet pour une teneur. Aucun en teneur si le critère est une convergence — mais la procédure se valide | Sonde en paroi de mélangeur, en col d’alimentation, ou multi-points en section de transfert | Ne sonde que quelques milligrammes à quelques dizaines. Ne voit qu’une portion du lit |
| NIR en transmission | Teneur dans toute l’épaisseur de l’unité | Comprimés | Complet | Traversée de l’unité, en ligne ou au poste de contrôle | Exige une géométrie et une épaisseur constantes |
| Spectroscopie RAMAN | Teneur, polymorphisme, faibles dosages | Solides, suspensions, milieux aqueux | Complet, ou légère par suivi d’une bande | Sonde immergée ou sans contact | Fluorescence de la matrice. Échauffement local possible |
| Spectroscopie MIR | Composition d’un milieu liquide | Liquides, émulsions, milieux visqueux | Aucun : spectres de composants purs | Cellule à trajet optique court, en dérivation | Trajet court. L’eau absorbe fortement |
| Tomographie électrique ECT / ERT | Répartition des phases dans un volume | Cuves, conduites, volumes opaques | Aucun | Électrodes en paroi ou ceinture rapportée | Rend une répartition sans modèle. Une teneur suppose un capteur logiciel à calibrer |
| Imagerie hyperspectrale | Carte de répartition du constituant dans le plan observé | Comprimés, lits de poudre, surfaces | Complet, appliquée pixel par pixel | Caméra et éclairage dédié, sans contact | Excellente pour comparer des zones entre elles, bien moins juste sur une valeur absolue |
La transmission tient aujourd’hui des cadences de production. Un système commercial publié en 2026 mesure la teneur en principe actif de chaque comprimé en trois à quatre millisecondes, à 186 000 comprimés par heure, avec un RMSEV de 0,89 % et 1,09 % sur deux formulations et un coefficient de détermination supérieur à 0,99. Ce qui rend ce résultat possible tient autant à la mécanique qu’à l’optique : comprimés orientés et mis en file, plaqués par aspiration, zone périphérique écartée de la fenêtre de mesure, spectres de calibration acquis sous plusieurs orientations. Sahara J. et coll., International Journal of Pharmaceutics, vol. 690, 2026, article 126516.
Sans modèle, la tomographie électrique répond à « où est la matière » plutôt qu’à « combien y en a-t-il ». Sur un mélange en cuve, c’est souvent exactement la bonne question. La teneur reste accessible, mais par une autre voie. Un capteur logiciel qui relie la conductivité et la température à la composition, donc une calibration à construire et à entretenir. Ce que la tomographie électrique mesure, et à quelle condition.
Une remarque de fond sur cette liste. Tant qu’on ne pose que la question de la teneur, une famille manque au raisonnement. L’uniformité est une question de répartition avant d’être une question de dosage. Une moyenne conforme peut recouvrir 0 % ici et 15 % trois millimètres plus loin, et aucune mesure ponctuelle ne fait la différence. L’imagerie hyperspectrale rend une carte au lieu d’une moyenne. Elle ne remplace pas la mesure ponctuelle sur la valeur absolue, elle répond à l’autre moitié de la question. Ce que l’imagerie voit, et ce qu’elle ne voit pas.
Le critère d’arrêt de mélange, et ce qu’il vaut
Deux familles de critères coexistent, et elles n’ont pas le même statut.
| Critère | Ce qu’il établit |
|---|---|
| Convergence d’une dispersion écart-type sur bloc glissant, comparaison de variances entre blocs successifs | Que le mélange n’évolue plus. Ne demande aucun modèle calibré : les paramètres se fixent à la qualification de l’instrument, le seuil se détermine sur le produit. La taille du bloc est un choix de conception, pas une constante universelle. |
| Teneur atteinte et dispersion admissible valeur prédite par un modèle, sur plusieurs incréments | Que le mélange est à la bonne teneur, et suffisamment uniforme. Demande un modèle calibré sur échantillons, validé et maintenu. C’est le seul des deux qui puisse alimenter un raisonnement de conformité. |
Le référentiel pharmaceutique, lui, reste celui de l’unité de prise. L’essai d’uniformité des unités de dosage de l’USP <905> évalue dix unités au premier niveau, avec une valeur d’acceptation calculée, et passe à vingt unités au second. Un critère de fin de mélange ne se substitue pas à cet essai. Il peut en revanche l’éclairer, le compléter, et à terme s’intégrer à une stratégie de maîtrise documentée.
Et le pont existe : Ph. Eur. 2.9.47, Démonstration de l’uniformité des préparations unidoses à partir d’échantillons de grande taille, admet la démonstration sur un effectif très supérieur à trente unités — la conformité à 2.9.47 valant preuve que le lot satisferait aussi 2.9.40. C’est le chapitre écrit pour un environnement PAT, et Ph. Eur. 5.25 le désigne comme tel.
Sur l’installation elle-même, la guideline NIR de l’EMA nomme explicitement la détermination de l’homogénéité en cours de mélange et liste quatre points à traiter au dossier : l’optimisation de la position de la sonde, l’estimation de la masse réellement analysée, l’assurance que la fenêtre reste couverte de produit, et les contrôles contre l’encrassement (§ 4.2.1). Les quatre questions que se pose un industriel sont celles du texte.
Ce qu’il faut prévoir de votre côté
- L’échelle de la dose : la masse d’une unité de prise, et la teneur nominale. Ce sont ces deux chiffres qui déterminent si la masse sondée par le capteur est pertinente. Et parfois qui concluent qu’elle ne l’est pas.
- La position réelle du point de mesure, et son historique : est-ce une zone qui se mélange, ou une zone qui se remplit ? Un plan d’équipement et dix minutes avec un conducteur valent mieux qu’une étude.
- Des lots volontairement dégradés : sous-mélangés, sur-mélangés. Si la réglementation et la matière le permettent. Un critère qui n’a jamais vu un mélange non conforme n’a jamais été éprouvé.
- Les résultats d’uniformité historiques, unité par unité et non seulement les moyennes. La dispersion actuelle est ce à quoi la mesure sera comparée.
- Un accès mécanique compatible avec le nettoyage et, en pharmaceutique, avec la qualification existante. Un percement sur un équipement qualifié entraîne une requalification qu’il vaut mieux chiffrer au cadrage.
- Peu de matière pour la mise au point : la méthode se développe sur un mélangeur de laboratoire, par lots de 50 à 100 g, avec la même bride et la même fenêtre saphir qu’en production. Il reproduit aussi l’inversion du sens de rotation de certains mélangeurs industriels. Quelques lots à l’échelle industrielle complètent ensuite le transfert.
Conditions de réussite et limites
Un plateau de dispersion et une preuve de conformité sont deux affirmations
C’est la limite la plus importante, et la plus souvent oubliée. Un mélange peut atteindre un plateau d’homogénéité parfait à une teneur fausse : parce qu’une charge a été oubliée, parce qu’un excipient a été substitué. La convergence dit que le process n’évolue plus. Elle ne dit pas qu’il a abouti là où il fallait.
C’est aussi ce que demande la FDA d’un critère de fin : qu’il soit confirmé contre une méthode de référence, que le point détecté ne soit pas un phénomène transitoire — la vitesse reste sous le seuil pendant une durée ou un nombre de tours fixés à l’avance — et que les hypothèses du test statistique retenu soient vérifiées. Un test de variances entre blocs successifs en a.
Les zones mortes échappent au mélange comme à la mesure
Un capteur placé là où la poudre circule bien verra une homogénéité qui s’établit, pendant qu’un angle mort du mélangeur reste inchangé. Aucune performance instrumentale ne corrige un défaut de position. La question de l’emplacement se traite donc avant celle du matériel, et elle se traite avec des gens qui connaissent l’équipement.
Un mélange homogène peut se dé-mélanger après la mesure
Transfert, vidange, alimentation de trémie, compression : chacune de ces étapes peut ségréger un mélange conforme, en particulier si les densités ou les granulométries diffèrent. Mesurer en fin de mélange ne garantit donc pas l’uniformité de l’unité finale. Quand l’enjeu est la dose, le bon point de mesure est souvent en aval : au plus près de la mise en forme.
Les faibles dosages sont une question d’échantillonnage avant d’être une question de signal
Plus la teneur est faible, plus la masse à sonder doit être grande pour que la prise soit représentative. C’est une propriété de l’échantillonnage, indépendante de la technologie. Un principe actif fortement dosé se mesure bien à quelques milligrammes. À quelques dixièmes de pour cent, la même prise devient une loterie. La réponse est alors d’en multiplier le nombre et de les répartir, puis d’augmenter la masse de chacun, avant même de discuter de la sensibilité de l’instrument. Au feed frame, des paliers de 0,1 % d’un actif qui absorbe bien ont été distingués sur simulateur. Sur une matière plus difficile, à faible réponse NIR ou aux bandes recouvertes par celles des excipients, cela se vérifie par une preuve de concept.
Sur un faible dosage, la convergence peut suivre les excipients
Le point précédent porte sur la masse à sonder. Celui-ci porte sur ce que le signal suit. Quand le constituant d’intérêt est minoritaire, la variance spectrale est dominée par la matrice : une dispersion qui converge peut décrire l’homogénéisation des excipients, pas celle du principe actif.
La FDA le formule explicitement pour les modèles de vitesse de variation : pour ces mélanges, le critère de fin doit établir une répartition uniforme du constituant minoritaire lui-même. Cela ne se lit pas sur l’allure de la courbe — cela se vérifie sur la région spectrale retenue, qui doit contenir les bandes principales du constituant visé.
Une concentration n’est pas une dose
Le NIR rend une concentration. L’uniformité de teneur porte sur une masse de principe actif par unité. Passer de l’une à l’autre demande la masse de l’unité — et c’est une exigence, pas un raffinement.
La FDA l’écrit deux fois : le modèle se construit sur des valeurs de référence par comprimé, masse et concentration appariées ; et en routine, le résultat de chaque comprimé se corrige de la masse de ce comprimé, faute de quoi l’approche retenue doit être justifiée. La pesée figure d’ailleurs parmi les informations à fournir dans un dossier. Une mesure d’uniformité de teneur par NIR sur comprimés suppose donc une pesée individuelle disponible, ou une justification écrite de son absence.
Les trois exigences citées dans cette section — critère de fin non transitoire, hypothèses du test statistique, correction de masse du comprimé — sont énoncées par la FDA, Development and Submission of Near Infrared Analytical Procedures, Guidance for Industry, CDER, août 2021, § IV.C, § IV.F et § V.C ; la pesée figure au § VII.A parmi les informations à fournir. Ce document porte la mention « Contains Nonbinding Recommendations » : il exprime la position de l’agence, non une disposition réglementaire.
Ce que cela change, en pratique
Le gain se lit rarement sur le coût de l’analyse. Il se lit sur trois postes.
Le temps de mélange, quand la consigne embarque une marge : sur-mélanger est un facteur de ségrégation et d’échauffement. Le taux de non-conformité en uniformité, et le coût des investigations qui l’accompagnent. Une non-conformité d’uniformité mobilise plusieurs services pendant plusieurs jours. Et la solidité du dossier : une trajectoire d’homogénéisation enregistrée lot par lot est un élément de preuve qu’un plan d’échantillonnage à dix points ne fournit pas.
Le calcul se fait sur vos propres historiques, au moment du cadrage. Il conclut parfois que la dispersion actuelle est déjà bien maîtrisée et que l’investissement ne se justifie pas. C’est une réponse utile.
Le feed frame, dernière fenêtre avant le comprimé
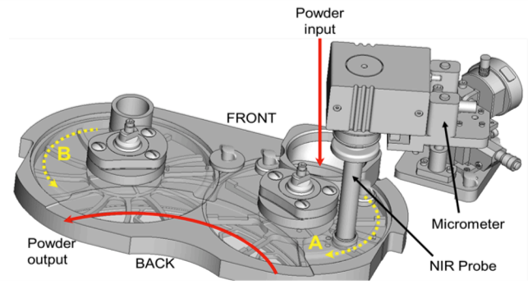
Le sabot d’alimentation — le feed frame — est la dernière opération avant la compression. Après lui, il n’y a plus de poudre : il y a des comprimés, et une dérive d’uniformité y est figée plutôt que constatée.
Et c’est l’endroit où la phrase d’ouverture de cette page change de camp. Une sonde spectroscopique n’analyse que quelques milligrammes : sur une cuve de mélange, c’est une réserve qu’il faut border. Au feed frame, la poudre défile vite devant une petite fenêtre, et la masse vue en une seconde de mesure est de l’ordre de la dose unitaire. La contrainte devient l’échelle de travail. Ce que le capteur voit réellement.
C’est aussi ce que la guideline NIR de l’EMA demande d’estimer au dossier pour une mesure on-line : estimation of the effective sample size, au même titre que l’optimisation de la position du dispositif, la couverture de la fenêtre par l’échantillon et les contrôles contre l’encrassement (§ 4.2.1). Au feed frame, ces quatre points se traitent au même endroit, parce qu’ils dépendent tous de la façon dont la poudre se présente devant le hublot.
Ce qu’on y mesure, et ce que cela engage
Une teneur en actif, l’homogénéité du flux, et une donnée d’entrée pour un calcul d’uniformité de dose. Ce n’est plus une signature, c’est une prédiction calibrée — un modèle PLS, construit contre une méthode de référence.
La conséquence est directe : ICH Q2(R2) s’applique au couple instrument-modèle, avec un domaine de validité constaté sur la population vue en calibration, une méthode de référence figée et appariée au spectre, et une détection d’échantillon hors domaine. Ce que la validation demande, critère par critère.
Et une condition, relevée dès la première étude du genre : la mesure dépend du régime de la presse. Ward et al. constatent qu’aux faibles vitesses de pale la prédiction est biaisée, et que les paramètres procédé sont à optimiser pour chaque géométrie de sabot. Ce n’est pas un défaut d’instrument : c’est la façon dont la poudre se présente qui change.
« Facilitateur de libération en temps réel » n’est pas « libération en temps réel »
Une mesure au feed frame rend la RTRT atteignable ; elle ne la constitue pas. La libération en temps réel suppose une méthode validée, une stratégie de maîtrise documentée et une approbation réglementaire. Et une fois approuvée, elle devient la voie de libération : la guideline européenne écrit qu’en cas d’échec ou de dérive vers l’échec, l’essai sur produit fini ne vient pas rattraper le lot. Ce que le troisième niveau d’ambition change.
Sur quoi repose ce qui précède. La littérature d’abord. Le suivi de teneur au feed frame est publié depuis 2013 : H. W. Ward, D. O. Blackwood, M. Polizzi et H. Clarke, Monitoring blend potency in a tablet press feed frame using near infrared spectroscopy, Journal of Pharmaceutical and Biomedical Analysis 80 (2013) 18-23, DOI 10.1016/j.jpba.2013.02.008. Le transfert de méthode l’est aussi : M. A. Alam et al., Benchtop NIR method development for continuous manufacturing scale, International Journal of Pharmaceutics 601 (2021) 120581, DOI 10.1016/j.ijpharm.2021.120581 — une calibration construite au banc sur un plan d’expériences à quinze points, puis transférée à deux sites de fabrication en continu et à des instruments différents, sans réajustement du modèle. Les mêmes auteurs documentent une réserve : un décalage de la teneur moyenne peut subsister, d’où leur choix de suivre l’écart à la moyenne du procédé plutôt que la teneur absolue (Alam et Liu, International Journal of Pharmaceutics 601 (2021) 120521). La mise au point se fait sur un simulateur de feed frame, avec moins de 100 g de matière : la preuve de concept ne mobilise pas la ligne. Et la masse réellement sondée au feed frame fait l’objet d’une étude dédiée, en NIR et en Raman : E. M. Hetrick et al., Applied Spectroscopy 75 (2021), DOI 10.1177/0003702820950318. Le décalage entre la mesure au feed frame et le comprimé est étudié par M. Peeters et al., European Journal of Pharmaceutics and Biopharmaceutics 189 (2023) 251-263. Nos partenaires constructeurs ensuite, qui documentent les conditions d’installation et le comportement du signal pendant le remplissage. Notre expertise enfin, sur l’arbitrage : à quelle profondeur placer la sonde, quelle cadence d’acquisition retenir, et si votre teneur est atteignable au regard de la réponse NIR de votre actif — certains actifs absorbent faiblement, et c’est cela qui fixe la limite, bien avant l’instrument.
Questions fréquentes
Peut-on déduire l’uniformité de teneur de l’uniformité du mélange ?
Sous conditions, et elles sont cumulatives. Il faut que la masse sondée soit représentative de l’unité de prise, que le process aval ne ségrège pas, que la relation ait été établie sur des lots couvrant la variabilité réelle, et que le raisonnement soit documenté dans la stratégie de maîtrise. Chacune de ces conditions se démontre. Aucune ne se suppose.
Combien de points de mesure faut-il ?
La question n’est pas le nombre de capteurs mais le nombre d’incréments et leur répartition. Un capteur unique déclenché à chaque révolution du mélangeur produit un incrément par tour, bien répartis dans le temps : entre 120 et 180 sur un mélange d’un quart d’heure à 8-12 tr/min. Trois capteurs fixes mal placés produisent trois fois la même information. Commencer par cartographier le comportement de l’équipement coûte moins cher que multiplier le matériel.
Faut-il un modèle chimiométrique ?
Cela dépend de la question. Pour « le mélange n’évolue plus », non : on suit une dispersion, et les paramètres se fixent à la qualification, le seuil se détermine sur le produit. Pour « la teneur est de 5,0 % », oui. Il faut un modèle calibré sur des valeurs de référence, et maintenu dans le temps. Les deux voies n’ont pas le même coût ni le même délai, la distinction est développée ici.
Que faire d’une valeur aberrante isolée ?
D’abord ne pas l’écarter. Une prise isolée qui s’écarte peut être un artefact de mesure, bulle, vide, fenêtre encrassée, ou le signal d’une hétérogénéité réelle. Les distinguer demande un diagnostic spectral, pas un jugement. Les résidus du modèle et les distances statistiques disent si le spectre était anormal ou si c’est la teneur qui l’était. C’est précisément à cela que servent les statistiques de diagnostic. Un modèle qui n’en fournit pas est difficilement défendable en environnement réglementé. Ce principe vaut pour une valeur prédite. Le filtrage des spectres perturbés, au passage d’une pale par exemple, fait partie de la méthode et se valide avec elle.
Le NIR détecte-t-il une charge oubliée ?
Souvent oui, et parfois mieux qu’un dosage. L’absence d’un excipient modifie l’allure générale du spectre, ce qui se voit dans les résidus avant même de se voir dans la valeur prédite. Encore faut-il que la surveillance des résidus soit en place et regardée. Un système qui n’affiche que la teneur prédite laisse passer exactement ce cas-là.
Cela remplace-t-il le prélèvement à la canne ?
À terme, c’est l’objectif. Et c’est l’un des arguments les plus solides de la mesure en ligne, puisque la canne perturbe ce qu’elle prélève. Mais le remplacement est un projet de validation de méthode, avec démonstration de l’équivalence et mise à jour de la stratégie de maîtrise. Beaucoup d’installations vivent longtemps en cohabitation, la mesure en ligne pilotant le process pendant que le prélèvement documente la conformité.
Dites-nous la masse de votre unité de prise. C’est par là que commence l’arbitrage.
Quarante-cinq minutes suffisent : si la masse sondée par un capteur est pertinente à l’échelle de votre dose, quel critère d’arrêt est atteignable, et ce qu’il faudrait démontrer pour aller jusqu’à la conformité.