
« Quelle est la taille de mes particules, maintenant, dans le réacteur ? Mon broyage est-il arrivé au bon point ? Ma cristallisation a-t-elle fini de croître ? » Trois questions qui se posent sur un milieu concentré, et dont la réponse sert pendant l’opération.
C’est le paradoxe de la granulométrie en milieu concentré. Les méthodes optiques classiques exigent un milieu suffisamment transparent pour qu’un photon diffusé une fois atteigne le détecteur sans en rencontrer d’autres. Au-delà d’une certaine concentration, ce n’est plus vrai : la lumière est diffusée plusieurs fois, et le résultat n’a plus de sens.
La parade habituelle est la dilution. Sauf qu’une suspension diluée n’est plus la suspension du réacteur : les équilibres se déplacent, les agglomérats se défont, les émulsions mûrissent. La valeur obtenue est juste, et elle décrit l’échantillon dilué.
Et pendant ce temps, la cristallisation continue, le broyeur tourne, et la décision d’arrêt se prend sur une valeur vieille de vingt minutes.
En bref
En milieu concentré ou turbide, la SR-DLS mesure une distribution de taille sans dilution et sans calibration, et repère tôt l’apparition d’agrégats. Sur poudres et granulés secs, le NIR suit une variation de granulométrie de façon corrélée, avec un modèle complet.
Selon votre secteur : cristallisation d’un principe actif ; broyage humide et dispersion en chimie ; nanoémulsions et nanoparticules lipidiques en biopharma.
Ce qui se mesure vraiment
Un diamètre hydrodynamique, pas une particule
La diffusion dynamique de la lumière déduit une taille du mouvement brownien : plus une particule est petite, plus elle s’agite. On obtient le diamètre de la sphère qui diffuserait de la même façon, solvatation comprise. Ce n’est pas la dimension d’un objet vu au microscope, et l’écart entre les deux n’est pas une erreur.
Une distribution, pas un chiffre
Le résultat est une distribution de tailles. Le réduire à une moyenne perd l’information qui compte le plus souvent. La présence d’une seconde population, la largeur, la queue vers les gros. Un process se pilote sur la forme de la distribution, pas sur son centre.
La diffusion multiple s’exclut plutôt qu’elle ne se corrige
C’est ce qui rend la mesure possible sans dilution. En résolvant le signal en profondeur, on identifie les couches où la lumière n’a été diffusée qu’une fois et on écarte les autres. La physique de la mesure n’est pas contournée : elle est restreinte à la zone où elle reste valide.
Le principe, en trois phrases. Un interféromètre à basse cohérence associe le signal diffusé à la profondeur d’où il provient. La longueur de cohérence de la source, de l’ordre de quelques microns, fixe la finesse de ce découpage. Les spectres sont acquis à très haute cadence. Une transformée de Fourier inverse en tire simultanément un grand nombre de fonctions de corrélation, une par tranche de profondeur.
Les tranches situées en régime de diffusion multiple reçoivent un poids nul. Les autres portent le calcul. C’est l’ensemble du fondement du « sans dilution », et il tient en une idée. On ne corrige pas ce qui est faux, on ne l’utilise pas.
Quelle technologie pour quel cas
| Technologie | Ce qu’elle suit | Matrices adaptées | Effort de calibration | Installation | Limite connue |
|---|---|---|---|---|---|
| Diffusion dynamique de la lumière résolue spatialement | Distribution de taille — particules ou gouttelettes — du nanomètre au micron, et l’apparition d’agrégats : l’intensité diffusée croît très vite avec la taille, ce qui rend la mesure sensible à une petite population de gros objets bien avant qu’elle ne devienne majoritaire | Suspensions, émulsions, milieux concentrés et turbides, sans dilution | Aucun : la taille vient de la physique de la mesure | En ligne sur boucle de dérivation, at-line, ou à travers une paroi transparente | Exige un écoulement laminaire et l’absence de bulles. Ne donne ni forme ni charge de surface |
| Spectroscopie NIR | Variation de granulométrie, de façon corrélée | Poudres et granulés secs | Complet, obligatoirement | Sonde au contact ou sans contact au-dessus du flux | Le signal répond aussi à la compacité, à l’humidité et à la forme |
| Tomographie électrique ECT / ERT | Présence d’agglomérats, répartition des phases | Cuves et conduites opaques | Aucun | Électrodes en paroi ou ceinture rapportée | Résolution spatiale de l’ordre de quelques pour cent du diamètre : ne descend pas à l’échelle de la particule |
Une précision d’honnêteté : la deuxième ligne est corrélative. Il n’existe pas de spectre pur d’une granulométrie. Le NIR suit une taille parce que la taille modifie la diffusion du rayonnement. Cela impose un modèle calibré sur échantillons et le maintien de ce modèle. D’autres familles existent pour les poudres sèches, comme la diffraction laser ou le comptage par sonde à faisceau focalisé. Nous ne les déployons pas, et nous préférons le dire.
Deux instruments, deux résultats, et les deux ont raison
C’est le point qui occupe le plus de discussions entre un laboratoire et une production, et il se règle en une phrase. Une distribution de tailles dépend de la base de calcul dans laquelle on l’exprime.
Un cas publié le montre proprement. Sur la même émulsion lipidique injectable — une émulsion lipidique intraveineuse à 20 % —, deux appareils de diffusion dynamique rendent 332 nm et 369 nm — deux Zav, le diamètre moyen pondéré par l’intensité —, soit un écart d’environ 11 %. Largement suffisant pour déclencher une investigation. Convertis en distribution volumique, les deux résultats deviennent 415 ± 5 nm. L’écart n’était pas une erreur d’instrument : les auteurs l’attribuent entièrement à l’optique des deux appareils — 633 nm contre 1300 nm de longueur d’onde, 173° contre 180° d’angle de détection — et les gouttelettes, à cette taille, ne diffusent plus dans le régime de Rayleigh mais dans celui de Mie, où le Zav pondéré par l’intensité dépend justement de ces deux paramètres.
Un détail rend l’exemple plus instructif encore : les deux mesures n’ont pas été faites sur le même échantillon. L’appareil de laboratoire a mesuré après dilution au centième dans l’eau, l’appareil résolu spatialement a mesuré le produit non dilué. Malgré cet écart de préparation, la conversion en base volumique réconcilie les deux valeurs à 415 ± 5 nm.
T. Rooimans et al., International Journal of Pharmaceutics 640 (2023) 122960, doi:10.1016/j.ijpharm.2023.122960 — article en accès ouvert. Le mécanisme en détail : deux appareils, deux résultats. Et si une spécification doit être adossée à un texte normatif plutôt qu’à un usage, deux textes la portent : ISO 22412, Analyse granulométrique — Diffusion dynamique de la lumière, et le chapitre général USP <430>, qui la transpose et qui est officiel depuis le 1er mai 2024.
La problématique est strictement la même que celle du transfert d’un modèle entre deux spectromètres. Elle n’a pas de solution technique : elle a une solution documentaire. La base de calcul, l’angle de détection et l’algorithme d’inversion doivent figurer dans la spécification, au même titre que la valeur cible. Ce n’est pas seulement une bonne pratique : le chapitre USP <430> l’exige du rapport d’essai — longueur d’onde du laser, angle d’observation, et jusqu’au programme de traitement des données, puisque le résultat en dépend.
Où la mesure se place dans le process
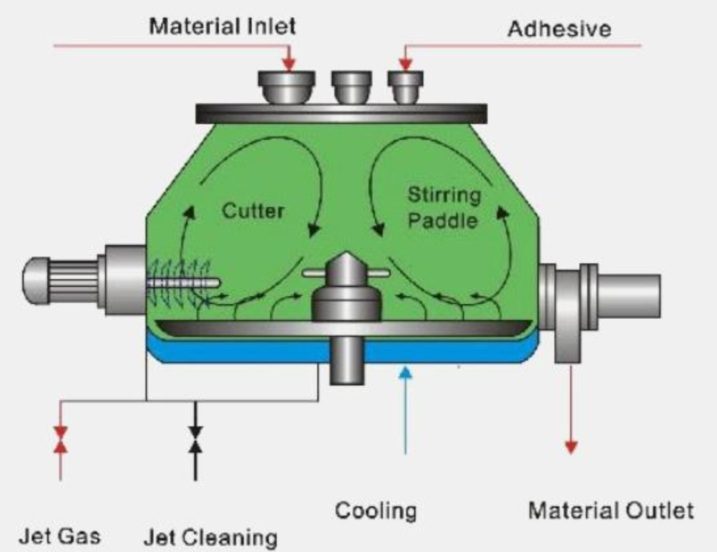
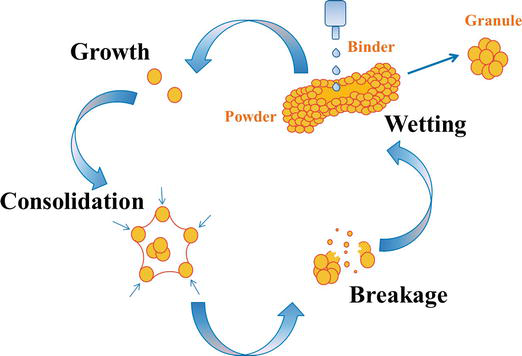
Et le haut cisaillement n’est pas la seule voie. Une granulation humide se conduit aussi en lit fluidisé, par pulvérisation sur un lit en suspension : les quatre mécanismes ci-dessus s’y jouent aussi, mais la matière n’est pas travaillée de la même façon et la mesure ne se place pas au même endroit. Une illustration de haut cisaillement ne vaut pas pour les deux.
| Mode | Ce que cela implique pour une granulométrie |
|---|---|
| In-line | La sonde est dans le réacteur ou la conduite. Position idéale sur le papier, la plus exigeante en pratique : il faut un écoulement maîtrisé devant la fenêtre, ce que l’intérieur d’une cuve agitée n’offre pas toujours. |
| On-line, sur boucle de dérivation | Un compromis fréquent, et souvent le meilleur. La boucle permet de régler le débit, de casser les bulles et d’obtenir le régime laminaire que la mesure exige. Elle ajoute un temps de transit qu’il faut chiffrer. |
| At-line | Mesure à côté de la ligne, sans dilution, en quelques minutes. Déjà un gain net face à un envoi en laboratoire, et la voie d’entrée la moins risquée pour un premier projet. |
| Hors-ligne | Reste utile comme méthode de référence. À condition d’expliciter sa base de calcul, faute de quoi la comparaison n’aura pas de sens. |
Ce qu’il faut prévoir de votre côté
- La gamme de taille visée et la largeur attendue de la distribution. Ces deux chiffres décident de l’applicabilité avant toute autre considération.
- Les conditions hydrauliques disponibles : débit, présence de bulles, viscosité, température. C’est là que se joue la faisabilité réelle, bien plus que sur les spécifications de l’instrument.
- La température du milieu au point de mesure, et sa stabilité. La taille déduite du mouvement brownien dépend de la viscosité, donc de la température. Une correction est nécessaire, et elle suppose de connaître la valeur au bon endroit.
- La méthode de référence actuelle et sa base de calcul. Sans cette information, aucune comparaison ne sera concluante. Et l’essai sera jugé sur un écart qui n’en est pas un.
- Les exigences de zone : en configuration standard, cette famille d’instruments ne porte pas de certification pour atmosphères explosibles ; des configurations conformes existent, mais sur mesure. Si votre zone l’impose, c’est une question à poser en premier, pas en dernier.
Conditions de réussite et limites
Écoulement laminaire, et pas de bulles
Ce sont les deux conditions déterminantes, et elles sont d’ordre hydraulique plutôt qu’optique. Un écoulement turbulent ajoute au mouvement brownien un déplacement qui n’a rien à voir avec la taille. Une bulle d’air diffuse massivement et sature le signal. Un cisaillement supérieur au taux de diffusion des particules dégrade également la mesure. La conception de la boucle est donc le cœur du projet. Et c’est une affaire de tuyauterie autant que de capteur.
La largeur de la distribution fixe ce qui se lit
Au-delà d’un indice de polydispersité de 0,3, l’interprétation par défaut ne tient plus : le résultat demande une analyse plus poussée avant d’être lu comme une distribution. Et deux populations dont les tailles sont trop proches — un rapport inférieur à un facteur trois environ — ne seront pas résolues séparément. Ce sont des propriétés de la méthode, pas des défauts d’un appareil.
Le statut de ces deux repères mérite d’être dit : ce sont des règles de terrain, pas des seuils normatifs. Le chapitre USP <430>, qui transpose ISO 22412, définit l’indice de polydispersité comme une mesure sans dimension de la largeur de la distribution — et ne lui fixe aucune limite. Le seul seuil publié que nous ayons pu attribuer est celui de Malvern Panalytical : au-delà de 0,7, l’échantillon est trop large pour que la DLS convienne. Le facteur trois est donné par le même éditeur comme une règle empirique, la limite théorique se situant plus bas.
La promesse porte sur l’écoulement, la qualification porte sur l’arrêt
C’est l’écart le plus intéressant de ce domaine. Les protocoles de qualification disponibles vérifient la justesse et la fidélité sur un échantillon statique. Les performances en écoulement, elles, restent à démontrer — et c’est ce qu’un auditeur regardera. La réponse consiste à construire un protocole de vérification en conditions réelles, avec un matériau de contrôle et une périodicité définie. Ce n’est pas fourni : cela se conçoit.
Regardez toujours quelle était la méthode de référence
Dans beaucoup d’études d’application de cette famille, la référence utilisée pour valider la mesure est le même appareil, dans une autre configuration. Cela démontre une reproductibilité, pas une justesse. Une seule chose établit la justesse : des étalons certifiés, ou une méthode indépendante avec sa base de calcul explicitée. La question à poser à un fournisseur, et à nous, est donc : contre quoi avez-vous comparé, et avec quelle traçabilité métrologique ?
Ce que la méthode ne donne pas, et qu’il vaut mieux savoir avant : ni la forme des particules, ni leur charge de surface, ni leur nature chimique. Une suspension dont les particules s’agglomèrent et une suspension dont les particules grossissent donneront la même évolution de taille. Si la distinction compte pour votre process, il faut une seconde mesure. Et c’est un cas typique où deux technologies se complètent au lieu de se concurrencer.
Ce que cela change, en pratique
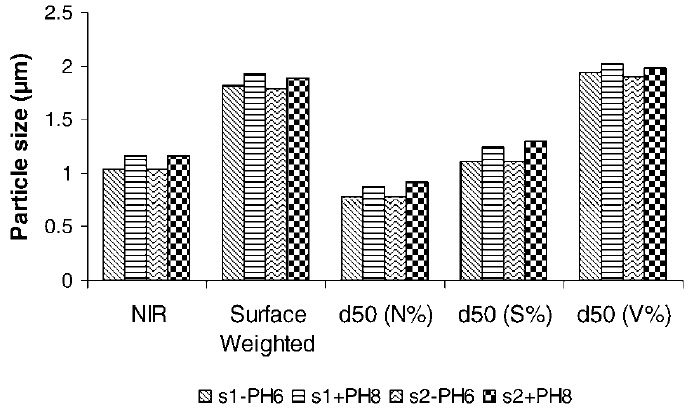
Trois familles de process en tirent un bénéfice direct, et il est mesurable.
La cristallisation : suivre la nucléation et la croissance en continu permet d’arrêter à la cible plutôt qu’à durée fixe. Et de détecter une nucléation secondaire au moment où elle se produit, pas au contrôle final. Le broyage humide : c’est l’exemple le plus net, puisque l’énergie dépensée après l’atteinte de la cible est intégralement perdue, et parfois nuisible. L’émulsification : la stabilité d’une émulsion se lit dans la dérive de sa distribution. Souvent bien avant qu’une mesure de viscosité ou de turbidité ne bouge.
Dans les trois cas, le gain se calcule sur vos historiques, durées réelles, taux de reprise et écarts au cahier des charges, au moment du cadrage, avant tout investissement.
Questions fréquentes
Faut-il vraiment renoncer à diluer ?
Si votre suspension est stable à la dilution et que le délai de laboratoire ne vous gêne pas, non. La méthode classique fait très bien le travail et coûte moins cher. L’argument de la mesure sans dilution vaut quand la dilution change le produit, ou quand la décision doit être prise pendant l’opération. Ce sont deux critères, et il faut qu’au moins un des deux soit rempli.
Y a-t-il un modèle chimiométrique à construire et à maintenir ?
Non pour la mesure de taille elle-même : la grandeur est obtenue par le traitement du signal, à partir de la physique du mouvement brownien. C’est une différence de fond avec une mesure spectroscopique de teneur, et elle change l’économie du projet. Pas de campagne d’échantillons de référence, pas de modèle à revalider. Ce n’est pas seulement notre lecture : le chapitre USP <430> le pose noir sur blanc — les tailles obtenues par DLS ne sont pas des valeurs relatives calculées à partir d’étalons de taille connue mais des valeurs calculées à partir de principes premiers, de sorte qu’un étalonnage ne peut pas être effectué. En revanche, l’effort se déplace vers l’intégration physique, qui est loin d’être triviale.
Peut-on mesurer à travers la paroi d’un réacteur ?
À travers une paroi transparente et propre, dans certaines configurations, oui. Deux réserves qui décident souvent : l’encrassement de la paroi côté produit, et le fait que la couche mesurée longe la paroi. Elle n’est pas toujours représentative du volume. Une boucle de dérivation reste, dans la majorité des cas, la solution la plus robuste.
Cette technologie est-elle reconnue par les autorités ?
La diffusion dynamique de la lumière est une méthode établie et normalisée : elle fait l’objet d’ISO 22412 et du chapitre général USP <430>, harmonisé au sein du Pharmacopoeial Discussion Group et officiel depuis le 1er mai 2024.
Sa variante résolue spatialement, en revanche, n’est citée dans aucune guidance, aucun reflection paper ni aucun chapitre de pharmacopée — nous avons cherché. Elle apparaît dans des travaux de recherche de la FDA sur la fabrication en continu, un symposium de 2022 et un poster de 2021, l’un et l’autre portant la mention explicite qu’ils n’engagent pas les positions de l’agence. C’est un intérêt documenté du côté des chercheurs du régulateur, et rien de plus. Une reconnaissance de la méthode n’est de toute façon jamais l’agrément d’un instrument particulier.
La distinction vaut d’être tenue, parce que c’est elle qui sépare une citation honnête d’une citation abusive — et parce qu’elle décide de ce que vous pourrez écrire dans un dossier. Ce que <430> décrit est une mesure en cuve, sur échantillon dilué et dépoussiéré : le chapitre demande d’ajuster la concentration pour écarter la diffusion multiple, ce que la mesure en ligne obtient par un autre chemin. Le cadre compendial existe pour la grandeur ; il n’a pas encore été écrit pour la façon de l’obtenir sans diluer.
Et sur une poudre, que mesure déjà la pharmacopée ?
Beaucoup, et c’est utile de le savoir avant de lancer un projet en ligne : la référence existe, elle est normalisée, et c’est à elle qu’une mesure en ligne devra se confronter. Le guide technique de l’USP Powder characterization for continuous manufacturing applications en dresse la liste.
- <786> Particle Size Distribution Estimation by Analytical Sieving — la granulométrie par tamisage, types de tamis et modes d’agitation.
- <811> Powder Fineness — la classification descriptive d’une finesse, de grossière à très fine, à partir de la dimension médiane.
- <616> Bulk Density of Powders — masse volumique apparente et tassée, et ce qu’on en déduit sur la compressibilité.
- <1174> Powder Flow et <1063> Shear Cell Methodology — angle de repos, indice de Carr, rapport de Hausner, écoulement à l’orifice, cellules de cisaillement.
- <1097> Bulk Powder Sampling Procedures — le plan d’échantillonnage, l’erreur de ségrégation et l’erreur de méthode de prélèvement.
Deux repères que le guide donne et qui éclairent une discussion de cahier des charges. La taille de particule y est définie par l’ISO 9276 comme le diamètre de la sphère ayant les mêmes propriétés physiques — c’est le même raisonnement de sphère équivalente que pour le diamètre hydrodynamique plus haut, et il explique qu’aucune de ces méthodes ne donne exactement le même chiffre. Et en dessous d’environ trente microns de taille médiane, les forces de surface l’emportent sur la gravité : la coulabilité se dégrade, et c’est souvent là que naît le besoin de suivre la taille pendant l’opération plutôt qu’après.
USP Technical Guide, Powder characterization for continuous manufacturing applications, © 2025 The United States Pharmacopeial Convention, Rockville, MD — § 2.2.1 et tableau 1. Document informatif : il ne porte aucune exigence ; les chapitres qu’il cite, eux, sont opposables dans les conditions propres à chacun. Tous les textes, et ce que chacun gouverne.
Quelle cadence de mesure peut-on attendre ?
Elle dépend entièrement de la configuration : concentration, gamme de taille visée, durée d’intégration retenue, débit de la boucle. Les chiffres qui circulent sur cette famille d’instruments varient d’un facteur important selon le contexte de mesure. Une cadence citée hors de son contexte n’a aucune valeur. La bonne démarche est de fixer d’abord la cadence dont votre process a besoin, puis de vérifier qu’elle est atteignable dans vos conditions.
Peut-on récupérer les données dans notre système de supervision ?
Oui, et c’est un des points forts de cette famille. Une interface standardisée expose la distribution complète et de nombreux paramètres, en lecture comme en écriture. Un capteur tiers peut ainsi corriger la mesure en temps réel. La température, par exemple. Deux points à instruire tôt. La politique de sécurité de cette interface, rarement documentée. Et un serveur qui accepte des écritures de clients tiers, à traiter avec attention en environnement réglementé.
Décrivez-nous votre suspension et vos conditions d’écoulement. C’est ce qui décide.
Quarante-cinq minutes suffisent pour savoir si la mesure sans dilution est applicable à votre milieu, quelle configuration hydraulique elle suppose, et ce qu’un essai coûterait. Certains cas appellent une autre voie — distribution trop large, bulles inévitables, zone classée : vous repartirez alors avec celle qui convient.