
« Ma réaction est-elle terminée ? Puis-je l’arrêter maintenant sans risquer la sur-réaction ? Le lot précédent a-t-il suivi la même trajectoire ? » Trois questions dont la réponse est utile pendant la réaction, et non quarante minutes après le prélèvement.
C’est la façon dont se conduit encore l’essentiel de la synthèse chimique et de la synthèse d’API. Le chromatogramme est juste. Il décrit un réacteur qui a déjà avancé. Entre deux prélèvements, on interpole, c’est-à-dire qu’on suppose.
Et le prélèvement lui-même n’est pas neutre. Il faut ouvrir un réacteur parfois sous atmosphère inerte, sous pression ou à température élevée, manipuler un milieu qui peut être toxique ou inflammable. Surtout : la réaction continue dans le flacon. La trempe est censée l’arrêter, elle n’y parvient jamais tout à fait, et cet écart-là ne se voit sur aucun rapport d’analyse.
En bref
Le MIR suit des fonctions chimiques attribuables, le plus souvent sans calibration. Le NIR suit l’évolution globale du milieu, même à travers un hublot épais ; un endpoint par stabilisation ne demande pas de modèle. Le RAMAN convient aux milieux aqueux, aux suspensions et à la cristallisation. Le choix dépend de la matrice et de la question.
Ce qui se mesure vraiment
Une sonde dans le milieu, un spectre toutes les quelques secondes. Ce qu’on en tire dépend de la question posée. Et les questions n’ont pas toutes le même coût.
Un réactif qui disparaît
La bande d’une fonction chimique décroît jusqu’à se stabiliser. C’est un cas fréquent, et le moins cher : suivre une disparition ne demande aucune calibration.
Un intermédiaire qui s’accumule
Certaines synthèses passent par un composé qu’il ne faut pas laisser monter, instable, dangereux, ou piège cinétique. On ne le voit qu’en regardant pendant, jamais après.
Une réaction parasite qui démarre
Dégradation, sur-réaction, isomérisation. Elle apparaît comme une bande qui n’était pas prévue, à un moment qu’on peut dater. Donc corréler à une consigne.
Deux autres grandeurs relèvent du même dispositif et méritent d’être citées : le temps d’induction, ce délai avant que la réaction démarre vraiment, qui varie d’un batch à l’autre et que la durée de recette ignore ; et, en cristallisation, le moment de la nucléation ainsi que le polymorphe obtenu.
Le point qui décide de l’économie du projet. Répondre « la réaction est-elle finie ? » et répondre « quel est le titre exact à cet instant ? » sont deux questions différentes, et elles ne coûtent pas la même chose.
La première se traite en suivant une bande jusqu’à sa stabilisation : aucun modèle à construire, aucune campagne d’échantillons. La seconde exige une calibration complète, avec des valeurs de référence par chromatographie et une population représentative. Ce que chaque approche coûte.
Beaucoup de projets demandent la seconde alors que la première suffisait. C’est le premier sujet d’un cadrage.
Quelle technologie pour quel cas
Les trois familles spectroscopiques se pratiquent sur ce terrain, et le choix ne dépend pas de la performance annoncée mais de la matrice et de la question.
| Technologie | Ce qu’elle suit | Milieux adaptés | Effort de calibration | Limite connue |
|---|---|---|---|---|
| Spectroscopie MIR | Fonctions chimiques, apparition et disparition de composés identifiés | Liquides organiques, milieux visqueux ou chargés | Aucun le plus souvent. Les bandes sont attribuables | Trajet optique court obligatoire. L’eau absorbe fortement |
| Spectroscopie NIR | Évolution globale du milieu, endpoint par stabilisation | Tous milieux, y compris à travers un hublot épais et par fibre longue | Aucun pour un endpoint. Complet pour un titre | Bandes larges et superposées : rarement attribuable à un seul composé |
| Spectroscopie RAMAN | Identité moléculaire, polymorphisme, avancement en milieu aqueux | Milieux aqueux, suspensions, cristallisation | Aucun par suivi de bande. Complet en quantitatif | Fluorescence de la matrice. Échauffement des milieux sombres |
La règle courte : le MIR quand la chimie est organique et le milieu peu aqueux, le RAMAN quand le milieu est aqueux ou qu’il s’agit de polymorphisme, le NIR quand la question est un endpoint plutôt qu’une identification, ou quand la contrainte d’implantation impose une fibre longue et un hublot.
Où la mesure se place
Sonde immergée dans le réacteur
La configuration la plus directe : latence nulle, le spectre décrit le milieu réel. Elle impose de traiter la tenue chimique des matériaux au contact, la température, la pression, et le nettoyage entre batchs.
Boucle de recirculation
La cellule est hors du réacteur, sur une dérivation. On maîtrise mieux le trajet optique et l’accès à la sonde, au prix d’un temps de transit qu’il faut chiffrer devant la dynamique de la réaction.
En chimie, une contrainte s’ajoute presque toujours aux autres : le classement de zone ATEX. Elle ne se traite pas après coup. Elle décide du matériel dès le premier devis, et parfois du choix de la boucle plutôt que de l’immersion. Deux textes la portent — la directive 2014/34/UE pour les appareils destinés aux atmosphères explosibles et la directive 1999/92/CE côté travailleurs, avec la série IEC 60079 côté matériels. Le zonage appartient à l’exploitant : c’est l’employeur qui subdivise en zones les emplacements à risque (directive 1999/92/CE, article R4227-50 du Code du travail). Le matériel se choisit ensuite, certifié pour la zone arrêtée.
Selon votre secteur, ce ne sont pas les mêmes textes
Cette page est lue depuis deux portes, et le cadre réglementaire n’y est pas le même. Cela change ce qu’une mesure doit prouver avant de décider quoi que ce soit.
- Chimie et polymères — aucun texte ne gouverne le suivi d’une réaction en tant que tel. Ce qui s’applique est d’un autre ordre : les directives ATEX ci-dessus pour l’installation, et ASTM E1655 pour la construction d’une calibration multivariée en infrarouge, si un titre est visé. REACH et CLP encadrent les substances, pas la mesure.
- Principe actif et synthèse pharmaceutique — le suivi de réaction relève du développement et de la fabrication de la substance active : ICH Q11, et ICH Q7 pour les bonnes pratiques applicables aux principes actifs. Dès qu’une valeur mesurée décide d’un passage d’étape, la méthode se valide au sens d’ICH Q2(R2) et se développe selon ICH Q14.
Les chapitres de pharmacopée couvrent les techniques employées — USP <856> pour le proche infrarouge, <858> pour le Raman, <854> pour le moyen infrarouge, <1039> pour la chimiométrie — et non l’usage qui en est fait ici. Tous les textes, et ce que chacun gouverne.
Étape par étape : ce qu’on y cherche, et avec quoi le suivre
Hors pharma, aucun texte réglementaire ne gouverne la mesure de procédé : ce sont les normes ASTM E1655 et D6122 qui encadrent la calibration et la validation en service. Pour les étapes elles-mêmes, le repère publié le plus complet vient pourtant de la pharma, et il vaut pour toute synthèse.
Le guide technique de l’USP consacré à la stratégie de maîtrise des principes actifs en fabrication continue donne un tableau que nous n’avons trouvé nulle part ailleurs sous cette forme : pour chaque étape, l’attribut qu’on y cherche, et les techniques qui le suivent. Les étapes sont les mêmes en batch.
| Étape | Ce qu’on y cherche | Techniques citées |
|---|---|---|
| Matières premières | Identité, pureté | Raman portable, ou infrarouge ; chromatographie hors ligne |
| Réaction | Taux de conversion, maîtrise des impuretés, cinétique | IR, Raman, UV, RMN, chromatographie liquide, température et pression, débits massiques |
| Traitement du brut | Élimination des impuretés, composition du solvant | IR, Raman, chromatographie liquide |
| Cristallisation | Taille et forme des particules, polymorphe | FBRM, PVM, turbidité, Raman |
| Filtration et séchage | Teneur en solvant ou en eau, agglomération | IR, Raman |
Deux lectures utiles. D’abord, le Raman est la seule technique présente aux cinq étapes — c’est ce qui explique qu’on le retrouve aussi bien au contrôle des fûts qu’en cristallisation. Ensuite, la chromatographie garde sa place dans le tableau : l’USP la cite hors ligne sur les matières premières, et son tableau 1 classe la chromatographie liquide en on-line et at-line. Le suivi spectroscopique ne la remplace pas ; il change le moment où l’on sait.
Quatre mots qui ne veulent pas dire la même chose
Chacun dit ce que devient l’échantillon, et l’écart entre deux d’entre eux décide souvent d’un budget.
- In-line — le capteur mesure dans le flux, rien n’est prélevé : au contact, derrière un hublot ou sans contact.
- On-line — une fraction est dérivée du flux vers une cellule de mesure, puis le plus souvent renvoyée au procédé.
- At-line — l’échantillon est prélevé, manuellement ou non, et analysé à côté du procédé qui continue de tourner.
- Off-line — l’échantillon part ailleurs, au laboratoire. Le guide USP précise ce que cela implique en fabrication continue : cette voie ne sert pas à décider en temps réel. Elle sert au développement, et à comparer les mesures in-line et on-line à une méthode compendiale. C’est exactement ce qu’on lui demande dans un projet de mesure en ligne.
En pharma, ce guide USP appelle on-line un capteur monté sur la ligne sans contact avec la matière, et réserve in-line au contact : vérifiez la convention de votre référentiel.
USP Technical Guide, Control strategy for continuous manufacturing of drug substances, © 2025 The United States Pharmacopeial Convention, Rockville, MD — § 2.4, tableau 1 pour les modes d’implémentation et tableau 2 pour les étapes. Document informatif : il ne porte aucune exigence, et le dit lui-même en première page.
Conditions de réussite et limites
L’encrassement de la fenêtre est le premier mode de panne
Un dépôt sur l’optique fait dériver le signal exactement comme une évolution chimique le ferait, et rien ne les distingue dans le spectre brut. C’est le point à traiter à la conception (géométrie, nettoyage en place, indicateur de qualité de mesure) et non à l’apparition de la dérive.
La température déplace les bandes
Un milieu réactionnel monte et descend en température pendant l’opération. Le spectre en porte la trace, indépendamment de la chimie. Un modèle qui ignore cette variable apprend la température en croyant apprendre l’avancement.
Un milieu hétérogène en est plusieurs
Sur une suspension ou une émulsion, la sonde voit la phase qu’elle touche. Si le solide sédimente ou si l’agitation s’arrête, la mesure reste juste et ne décrit plus le réacteur. C’est une problématique de position, pas de performance.
La cadence borne ce qu’on peut piloter
Une acquisition par minute ne détecte pas un phénomène qui dure trente secondes. Sur les réactions rapides ou fortement exothermiques, la cadence utile se calcule avant de choisir l’instrument, pas après.
Ce que cela change, en pratique
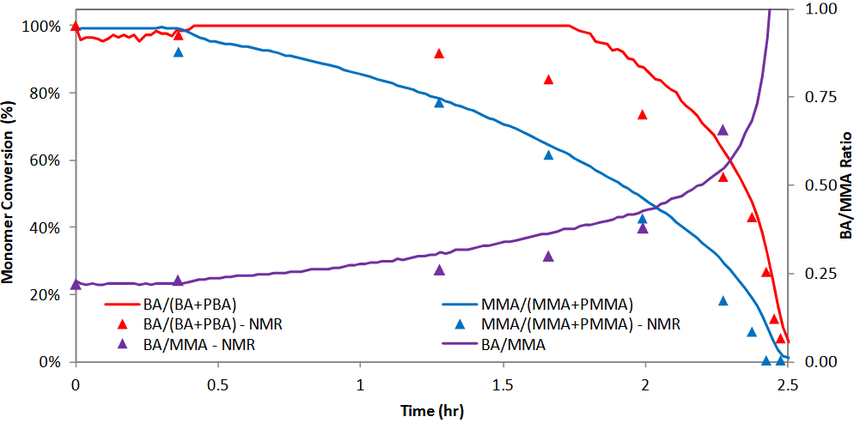
On arrête quand c’est fini
Pas au bout du temps prévu pour le pire batch. Sur une synthèse longue, quelques heures récupérées par batch se lisent directement en capacité de l’atelier.
On ouvre moins le réacteur
Moins de prélèvements, c’est moins d’exposition de l’opérateur, moins de ruptures d’inertage, et un résultat qui ne dépend plus de la qualité de la trempe.
On sait pourquoi un batch a dévié
Une signature de process enregistrée batch après batch transforme une non-conformité en diagnostic. Sans elle, il ne reste qu’un résultat final et des hypothèses.
Le transfert d’échelle en profite autant que la production. Un process dont on connaît la signature au laboratoire se transpose en pilote puis en industriel avec un critère de comparaison objectif, au lieu d’une durée qu’on ajuste à l’expérience. C’est vrai en développement d’API comme en chimie fine.
Questions fréquentes
Faut-il une calibration, oui ou non ?
Pour savoir quand la réaction est finie : non. On suit une bande jusqu’à sa stabilisation, et le critère est une convergence, pas une valeur. Pour rendre un titre à un instant donné : oui, avec des valeurs de référence par chromatographie et une population qui couvre la variabilité réelle. La différence entre les deux se compte en effort de calibration et en coût de maintien. Le raisonnement complet.
Cela remplace-t-il la chromatographie ?
Non, et il faut être net là-dessus. La chromatographie sépare et quantifie des composés à l’état de traces, ce qu’aucune sonde spectroscopique en ligne ne fait. Ce que la mesure en ligne remplace, c’est le prélèvement de conduite : celui qu’on fait pour décider quoi faire maintenant. Le contrôle libératoire reste au laboratoire.
MIR, NIR ou RAMAN : comment trancher ?
Par la matrice avant tout. Un milieu organique peu aqueux appelle le MIR, dont les bandes sont attribuables sans modèle. Un milieu aqueux appelle le RAMAN, que l’eau gêne peu. Le NIR s’impose quand la contrainte est mécanique (fibre longue, hublot épais, réacteur difficile d’accès) ou quand la question est un endpoint et non une identification. Sur un cas réel, l’arbitrage se fait sur vos spectres, acquis sur votre produit.
Et sur une réaction en milieu très concentré ou opaque ?
Le trajet optique devient le sujet. En MIR, une cellule à réflexion totale atténuée mesure sur quelques microns et se moque de l’opacité. En RAMAN, un milieu très sombre s’échauffe sous le faisceau, ce qui impose de réduire la puissance et donc d’allonger le temps d’acquisition. Ces deux contraintes se vérifient par un essai court.
En combien de temps sait-on si ça marche ?
D’abord établir si la réaction a une signature spectrale exploitable. C’est la question qui tranche, et elle se répond sur votre milieu, pas sur un milieu modèle. Ensuite un critère robuste sur des batchs représentatifs, y compris ceux qui ont mal tourné : c’est le calendrier de production qui en fixe le rythme. Ce qu’une étude de faisabilité doit conclure, y compris quand elle conclut non.
Décrivez-nous votre réaction. Nous vous dirons ce qui est mesurable, et ce que cela demande.
Quarante-cinq minutes suffisent pour savoir si votre chimie a une signature spectrale exploitable, laquelle des trois familles s’y prête, si un endpoint lu sur un état, sans modèle à calibrer, répond à votre besoin, et ce que le zonage de votre atelier impose au matériel.