
L’eau est le constituant qui absorbe le plus fortement en NIR. C’est ce qui rend son signal facile à obtenir. Et c’est exactement ce qui rend sa valeur difficile à établir.
« Le séchage est-il terminé ? L’eau est-elle répartie de la même façon dans tout le lot ? Combien de temps encore avant d’atteindre ma spécification ? » Ces trois questions se posent pendant le séchage, et c’est pendant le séchage que leur réponse sert. Les deux méthodes de référence — la perte à la dessiccation et le Karl Fischer — donnent la valeur qui fait foi, et c’est sur elle que le modèle sera construit puis vérifié.
Encore faut-il savoir contre laquelle on le construit. Les deux méthodes ne mesurent pas la même eau. Le Karl Fischer titre l’eau, toute l’eau, y compris celle qui ne partirait jamais à l’étuve. La perte à la dessiccation pèse tout ce qui s’évapore dans les conditions choisies, eau, solvants résiduels, produits de dégradation volatils. Un modèle calibré contre l’une ne prédit pas l’autre. C’est la première question à poser sur un projet d’humidité, et elle est presque toujours posée en dernier.
En bref
Le NIR mesure l’eau de surface et de proche sous-surface sur poudres, granulés et comprimés, au contact ou sans contact au-dessus du flux, avec un modèle calibré sur vos échantillons. En transmission, il voit l’eau dans toute l’épaisseur, à géométrie constante.
Selon votre secteur : fin de séchage d’un granulé en pharma ; grains, fourrages et ensilages en agro ; biomasse et intrants en méthanisation ; poudres, sticks et extraits en cosmétique ; solvant résiduel en chimie.
Ce qui se mesure vraiment
Une mesure spectroscopique ne mesure pas « l’humidité ». Elle mesure l’absorption des liaisons O–H présentes dans le volume que le capteur éclaire, à l’instant où il l’éclaire. Trois écarts séparent cette grandeur de celle que rend le laboratoire.
L’eau libre et l’eau liée ne donnent pas le même signal
Les bandes de l’eau — premier harmonique de l’élongation O–H vers 1400-1450 nm, combinaison élongation et déformation vers 1900-1940 nm — se déplacent et s’élargissent selon l’état de liaison hydrogène, l’eau la moins liée déplaçant la bande vers les grandes longueurs d’onde. Une même teneur totale répartie autrement entre eau de surface, eau adsorbée et eau de cristallisation ne produit pas le même spectre. C’est une richesse (on peut suivre l’état de l’eau, pas seulement sa quantité) et c’est une limite quand le modèle n’a vu qu’un seul état.
Le capteur voit la surface, le laboratoire voit le volume
Une mesure en réflexion diffuse sonde quelques milligrammes de matière, sur une profondeur qui n’est pas une constante. Le prélèvement envoyé au laboratoire pèse plusieurs grammes. Les deux valeurs peuvent différer sans qu’aucune des deux soit fausse.
La référence définit la grandeur
Le modèle apprend à reproduire une méthode de laboratoire, avec ses conditions exactes : température, durée, critère d’arrêt. Changer ces conditions en cours de projet, c’est changer la grandeur mesurée. La méthode de référence doit être figée et écrite avant la première acquisition.
L’activité de l’eau n’est pas la teneur en eau
C’est la conséquence directe de ce qui précède, et elle intéresse deux secteurs. L’activité de l’eau — le rapport entre la pression de vapeur d’eau du produit et celle de l’eau pure à la même température — décide de la stabilité microbiologique, là où la teneur totale ne la décide pas. Deux produits à la même teneur peuvent avoir deux activités très différentes selon la façon dont l’eau y est liée.
Et c’est précisément ce que le spectre voit : les bandes de l’eau se déplacent avec l’état de liaison hydrogène. Le proche infrarouge est donc, par construction, plus proche de l’activité de l’eau qu’il ne l’est de la teneur totale. En pharma, deux chapitres USP s’en occupent, et leur numérotation dit tout : l’informatif <1112> traite depuis 2006 l’application de l’activité de l’eau aux produits non stériles, et le <922>, officiel depuis mai 2021, porte la méthode opposable qui manquait. En agroalimentaire, c’est un critère de stabilité retenu dans les plans de maîtrise sanitaire. L’hygromètre — à point de rosée ou capacitif — reste la méthode qui fait foi.
Le seuil qui commande est connu et il est bas : en dessous de 0,60, aucun micro-organisme ne se développe. Les moisissures demandent environ 0,70, les bactéries à Gram positif 0,86, celles à Gram négatif 0,91. Entre 0,40 et 0,70, ce n’est plus le microbiologique qui décide mais la dégradation chimique du principe actif, dont la vitesse suit l’activité de l’eau.
Et une confusion à écarter, parce qu’elle circule. L’activité de l’eau n’est pas une fraction d’« eau libre ». Une activité de 0,50 ne signifie pas que la moitié de l’eau serait libre : elle dit que l’eau du produit possède la moitié de l’énergie qu’aurait de l’eau pure dans les mêmes conditions. La teneur en eau est une grandeur extensive, l’activité une grandeur intensive ; l’isotherme de sorption est ce qui relie les deux, et elle est propre à chaque produit.
Le point de vigilance, et il est décisif. L’activité de l’eau est une propriété, pas une concentration : elle suit la logique de la viscosité, où l’on calibre une relation sur une matrice donnée et où cette relation ne se transporte pas. Un travail publié sur le miel le montre proprement : coefficient de détermination de 0,75 à 0,96 par variété, et de 0,58 à 0,78 dès que deux variétés sont regroupées, avec une erreur de 0,02 à 0,05 sur l’activité (miel liquide et en poudre, spectromètre portable 850-1700 nm, Food Analytical Methods, 2026). C’est la limite à connaître avant de promettre une activité de l’eau en ligne.
L’humidité relève presque toujours d’un modèle calibré sur échantillons. Et c’est une information de coût, pas un détail technique. Il existe bien un spectre de l’eau pure. Mais l’intensité de ses bandes dans un produit réel dépend de la matrice, de la compacité, de la granulométrie et de la température. On ne peut donc pas décomposer le spectre sur des composants purs : il faut régresser sur des valeurs de référence, sur une population représentative.
La conséquence est directe : campagne d’échantillons, plan d’expérience couvrant la variabilité réelle, et un modèle à maintenir dans le temps. Modèle à composants purs ou modèle calibré sur échantillons : ce que chacun coûte, et quand chacun est légitime.
L’exception : un liquide dont la composition est connue, finie et déclarable. Là, une calibration sur spectres de composants purs devient possible, et le prix d’entrée change de nature.
Quelle technologie pour quel cas
| Technologie | Ce qu’elle suit | Matrices adaptées | Effort de calibration | Installation | Limite connue |
|---|---|---|---|---|---|
| Spectroscopie NIR | Eau de surface et de proche sous-surface | Poudres, granulés, comprimés, solides divisés | Complet : PLS ou PCR sur vos échantillons | Sonde au contact, hublot, ou sans contact au-dessus du flux | Ne sonde que quelques milligrammes. La profondeur de pénétration n’est pas une constante |
| NIR en transmission | Eau dans toute l’épaisseur traversée | Comprimés, grains, produits de faible épaisseur | Complet | Source et détecteur de part et d’autre de l’échantillon | Exige une géométrie constante. L’épaisseur admissible est vite limitante |
| NIR-HPTLS | Eau dans un liquide de composition déclarée | Milieux de bioproduction, exclusivement | Aucun : spectres de composants purs | Trajet optique fixe | Exige que la composition soit connue et exhaustivement déclarée. Ne découvre rien |
| Spectroscopie MIR | Eau dans un solvant ou un milieu organique | Liquides, y compris visqueux et chargés | Aucun, ou complète selon la matrice | Cellule à trajet optique court | L’eau absorbe très fortement : atout en trace, saturation en forte teneur |
| TERAHERTZ | Eau dans un solide, sans ouvrir l’emballage | Solides emballés, contrôle à réception | À établir au cas par cas | Sans contact, sans radioprotection | La mesure d’eau dans un solide est documentée au laboratoire — bois, papier, produits alimentaires. Ce qui reste à établir, c’est la mesure à travers un emballage industriel, pour laquelle le fabricant annonce la faisabilité sans gamme ni performance chiffrée |
La colonne « Effort de calibration » explique à elle seule pourquoi deux projets d’humidité qui se ressemblent ne coûtent pas la même chose. C’est une colonne qu’un fabricant remplit depuis la technologie qu’il fabrique.
Et si c’est l’humidité d’un gaz ?
C’est une autre famille, et elle ne fait pas partie des neuf couvertes ici. L’absorption par diode laser accordable verrouille sur une raie d’absorption de l’eau et descend à des teneurs de l’ordre du ppm, avec une sélectivité très élevée. Mais elle ne s’applique qu’aux gaz, et elle est sensible aux variations de pression comme à la présence de dioxyde de carbone. Nous ne la déployons pas aujourd’hui. Nous préférons le dire que l’improviser : si votre besoin est là, nous vous orienterons.
Et si c’est le cake, dans son flacon fermé ?
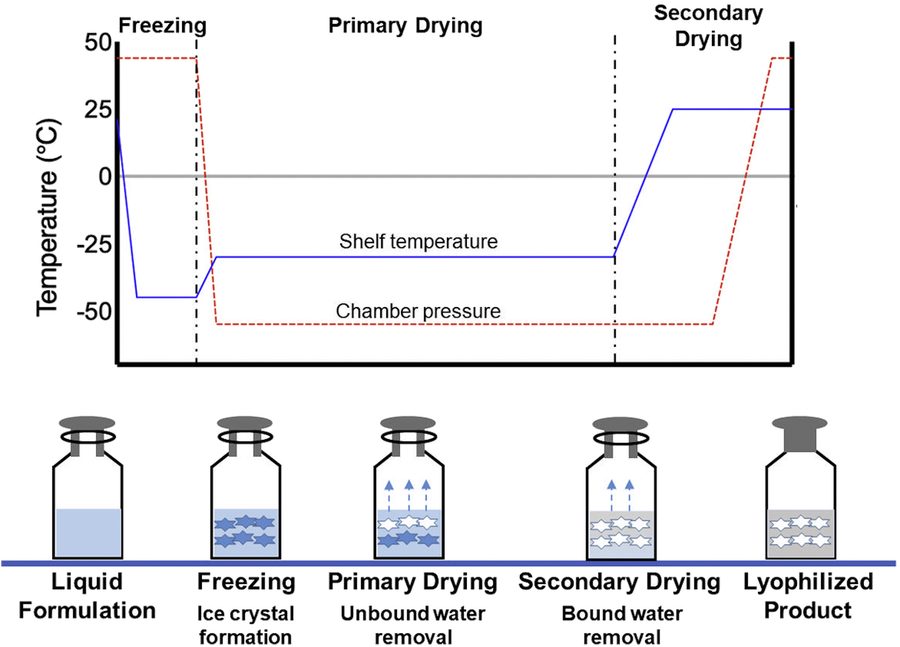
Après le cycle, la question change. Quelle humidité résiduelle dans chaque flacon, et pas seulement dans ceux que l’on ouvre ? Le lot est-il homogène d’une étagère à l’autre ? Un flacon hors spécification peut-il être écarté sans ouvrir les autres ?
Le Karl Fischer, le plus souvent coulométrique (Ph. Eur. 2.5.32), reste la valeur qui fait foi : c’est sur lui que le modèle se construit, puis se vérifie. Il consomme le flacon qu’il mesure. Le NIR lit le cake à travers le fond du flacon, sans ouvrir ni rompre le scellage, en quelques secondes. Il peut ainsi suivre chaque unité en ligne.
Trois points décident de la faisabilité :
- Une gamme étroite. Les spécifications se situent souvent à quelques pour cent, parfois moins. La calibration exige des flacons de référence qui couvrent volontairement cette gamme, et un peu au-delà.
- La base du cake. La mesure voit la couche au contact du verre. Si l’eau n’est pas répartie de façon homogène dans l’épaisseur, l’écart entre la base et le cake entier doit être connu et intégré au modèle.
- Le verre et la structure. L’épaisseur et la courbure du fond, la densité et la porosité du cake modifient la diffusion. Un modèle vaut pour une formulation et un format de flacon.
À ne pas confondre : l’humidité de l’espace de tête, mesurée par diode laser, est celle d’un gaz. C’est l’autre famille décrite plus haut. Le cadre reste celui de cette page : Ph. Eur. 2.2.40 et USP <1119> pour la spectroscopie, ICH Q2(R2) si la mesure doit servir à la libération.
Où la mesure se place dans le process
| Mode | Ce que cela implique pour une mesure d’humidité |
|---|---|
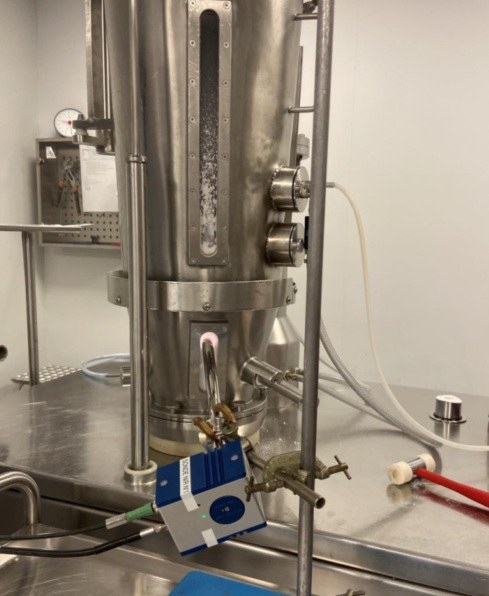
| In-line | Le capteur est dans le sécheur, le mélangeur ou la conduite — au contact, derrière un hublot, ou sans contact au-dessus du produit. Rien n’est prélevé, et c’est la seule position qui permette d’arrêter l’opération au bon moment. Impose de traiter la température du produit et l’encrassement de la fenêtre optique. |
| On-line | Une fraction est dérivée du flux, mesurée, puis le plus souvent renvoyée. Convient tant que le temps de transit reste court devant la dynamique du séchage. |
| At-line | Prélèvement mesuré à côté de la ligne, en quelques secondes au lieu de quarante minutes. Gain déjà net en développement et en libération de zone. Mais insuffisant pour piloter un arrêt. |
| Hors-ligne | Reste indispensable : c’est la référence qui construit le modèle, et celle qui le surveille ensuite. |
Au-dessus d’une ligne ouverte, la fenêtre relève aussi de la sécurité des aliments. Ce qu’elle demande.
Ce qu’il faut prévoir de votre côté
Les projets d’humidité se jouent rarement sur l’instrument. Ils se jouent sur la référence et sur l’appariement.
- La méthode de référence, écrite et figée : Karl Fischer ou perte à la dessiccation, et dans le second cas la température, la durée et le critère d’arrêt exacts. Un modèle vaut ce que vaut sa référence.
- L’appariement temporel entre le spectre et le prélèvement. Sur un séchage qui évolue vite, deux minutes d’écart entre l’acquisition et le prélèvement suffisent à ruiner une calibration. Et l’erreur se cache dans la dispersion, où on l’attribue à l’instrument.
- Des échantillons couvrant la gamme réelle, y compris les teneurs hautes qu’on ne rencontre qu’en incident. Un modèle qui n’a vu que des lots conformes ne sait pas reconnaître un lot qui ne l’est pas.
- La variabilité de matière première : plusieurs lots, et si possible plusieurs fournisseurs d’excipient. C’est le premier facteur de vieillissement d’un modèle d’humidité.
- Un accès mécanique : piquage, hublot, passage de sonde. Et la question de son nettoyage. Sur un lit d’air fluidisé, l’encrassement de la fenêtre est un sujet à part entière, pas un détail d’installation.
Conditions de réussite et limites
Un modèle d’humidité est d’abord un modèle de matrice
Il apprend la relation entre un spectre et une teneur dans un contexte donné. Un changement de fournisseur d’excipient, une granulométrie qui dérive, une compacité différente peuvent le faire sortir de son domaine de validité. Il rendra alors une valeur fausse sans le signaler. D’où la nécessité, non négociable, d’un dispositif de détection d’échantillon hors domaine : T² de Hotelling, résidus Q, distance de Mahalanobis.
La température déplace les bandes de l’eau
C’est la limite la plus souvent découverte en production plutôt qu’en développement. Un modèle construit sur des échantillons à température ambiante, appliqué à un produit qui sort d’un sécheur à quarante-cinq degrés, donne une valeur biaisée. Deux réponses : inclure la température dans le plan d’expérience, ou mesurer à un endroit où elle est maîtrisée. Choisir l’une des deux est un acte de conception, pas un réglage.
La surface sèche avant le cœur
Pendant un séchage, un gradient s’installe entre la surface des particules et leur intérieur. Une mesure en réflexion voit d’abord la surface. Le signal peut donc se stabiliser avant que le produit ne soit réellement à l’équilibre. Un faux endpoint, qui se paie en reprise d’humidité pendant le stockage. La parade est de croiser le critère spectral avec la dynamique de l’opération, jamais de se fier au seul plateau.
La mesure doit voir la matière, pas le hublot
Condensation sur la fenêtre, dépôt de fines, film gras : trois causes classiques d’une dérive lente qu’on prend pour une dérive de modèle. Le diagnostic est simple quand on l’a prévu (un spectre de référence à fenêtre propre, comparé périodiquement) et coûteux quand on ne l’a pas prévu.
Ce que cela change, en pratique
Le gain d’une mesure d’humidité en ligne se lit à trois endroits, et il est utile de savoir lequel vous concerne avant d’investir.
Le temps de cycle, quand le séchage est conduit à durée fixe avec une marge de sécurité : le gain se calcule sur la dispersion des durées réelles, pas sur le coût de l’analyse. Le taux de rebut et de reprise, quand des lots sortent hors spécification et doivent être re-séchés ou détruits. Et l’effort de laboratoire, quand le contrôle d’humidité mobilise un poste à temps plein.
Il arrive aussi que la réponse soit qu’il n’y a rien à gagner : un séchage déjà centré, déjà stable, dont tous les lots se comportent de la même façon. Dans ce cas la mesure en ligne n’apporte qu’une preuve documentaire. Ce qui peut suffire dans une démarche de Quality by Design, mais qui ne se justifie pas par un retour sur investissement. Le calcul se fait sur vos historiques, au moment du cadrage, avant tout achat.
Questions fréquentes
Une mesure NIR peut-elle remplacer le Karl Fischer en libération ?
En pharma, techniquement oui : c’est une méthode analytique alternative, et le cadre existe, ICH Q2(R2) pour la validation, ICH Q14 pour le développement de la méthode, la Ph. Eur. 2.5.12 décrivant la méthode de référence qu’il s’agit de remplacer. Mais ce n’est pas une conséquence de l’installation d’un capteur : il faut démontrer l’exactitude, la précision, la spécificité, le domaine, la robustesse, et documenter la stratégie de maîtrise. C’est un projet de validation de méthode à part entière. Beaucoup de projets s’arrêtent volontairement avant : piloter le process sans revendiquer la libération apporte déjà l’essentiel du gain. Hors pharma, le cadre est autre : en céréales et en alimentation animale, l’application du proche infrarouge relève de l’ISO 12099, et le contrôle officiel du règlement (CE) n° 152/2009 ; en méthanisation, aucun texte compendial ne s’applique — la référence est votre méthode de laboratoire, et c’est elle qu’il faut figer.
Combien d’échantillons faut-il pour calibrer ?
Il n’existe pas de nombre magique : le bon nombre part de votre produit. Ce qui compte n’est pas le compte mais la couverture : la gamme de teneurs, les lots, les fournisseurs, les saisons s’il y a lieu. Trente échantillons bien répartis valent mieux que deux cents prélevés le même jour sur le même lot. Ce que recouvre vraiment la question.
Quelle exactitude peut-on espérer ?
La méthode de référence fixe le plafond de ce qui peut se démontrer. L’erreur annoncée d’un modèle, le RMSEP, cumule l’erreur du modèle, celle de la méthode de laboratoire et celle de l’échantillonnage. Un chiffre donné avec sa méthode de référence, sa matrice et son protocole d’échantillonnage est un chiffre exploitable.
Le proche infrarouge remplace-t-il la perte à la dessiccation ?
Non, et le mot employé par l’USP dit exactement pourquoi. Son guide technique sur la caractérisation des poudres, en traitant la granulation humide et le séchage qui la suit, range le proche infrarouge parmi les techniques PAT couramment employées — et il écrit : « near-infrared spectroscopy for loss-on-drying prediction ».
Prédiction, donc. La perte à la dessiccation reste la grandeur de référence : c’est elle qui définit ce que le modèle prédit, c’est contre elle qu’il est construit, et c’est elle qui le vérifie. Ce que le proche infrarouge apporte n’est pas une autre valeur, c’est la même valeur pendant l’opération plutôt qu’après. La conséquence pratique est celle énoncée plus haut : un modèle calibré contre la perte à la dessiccation ne prédit pas le Karl Fischer, et réciproquement. Le choix de la référence est donc la première décision du projet, pas la dernière.
Le même passage cite aussi le Raman et l’imagerie 3D sur cette opération, et, côté granulation sèche, la thermographie infrarouge, la spectroscopie TERAHERTZ, l’imagerie chimique proche infrarouge et la résonance micro-ondes. USP Technical Guide, Powder characterization for continuous manufacturing applications, © 2025 The United States Pharmacopeial Convention, Rockville, MD — § 4.3. Document informatif : il ne porte aucune exigence.
Le modèle survivra-t-il à un changement de fournisseur de matière première ?
Pas nécessairement, et c’est le test qui compte. La bonne pratique est de l’anticiper : intégrer plusieurs sources dès la calibration si elles existent, et surveiller les résidus en production pour détecter l’entrée en territoire inconnu. Un modèle d’humidité qui n’a jamais été confronté à un second fournisseur n’a pas encore été éprouvé.
Peut-on mesurer à travers un sachet ou une paroi ?
Cela dépend entièrement du matériau. Un film polymère mince est souvent traversable en NIR, avec une correction. Un emballage opaque ou métallisé ne l’est pas. Le TERAHERTZ traverse davantage de matériaux, sauf le métal. Sa sensibilité à l’eau est forte et documentée au laboratoire ; sa performance à travers un emballage dépend de l’emballage. C’est typiquement une question qui se tranche par un essai court.
Faut-il un modèle si je veux seulement savoir quand arrêter le séchage ?
Souvent non. Si le critère est « la teneur ne descend plus », on suit une stabilisation de signal et non une valeur absolue. Ce qui évite la campagne d’échantillons de référence et le maintien d’un modèle. Attention au gradient surface-cœur décrit plus haut. C’est le sujet de la page détecter l’endpoint.
Décrivez-nous votre produit et votre méthode de référence. Nous vous dirons si la mesure tient.
Quarante-cinq minutes suffisent pour savoir quelle technologie convient à votre matrice, quel effort de calibration s’impose, et ce que la mesure coûterait à mettre en place.